

400-820-8531
 图1. 立于质谱的球核苷酸组学概况(图源:Shuken, J Proteome Res, 2023)
一、详细资料
以质谱为基础性的蛋清酶质组学能很好解决光于蛋清酶质的一产品事情,如蛋清酶质的字段、形容丰度、亚受损细胞固定、蛋清酶功能、立体结构的、化工还原反应性及蛋清酶质-蛋清酶质互不功能等。这种技巧的价值体系机器设备则是质谱仪,它能判断差异较为复杂因素的试品中蛋清酶质的質量电势比(m/z)和4g信号标准。 源于质谱的血清质组学里最常见的技术性一种是适用大动态数据表格依赖感式拆分(data-dependent acquisition,DDA)对产品的样件(企业、企业、体液又或者花草、念珠菌等原料)实施非靶点自下而上(bottom-up)的降钙素原检侧血清质组学实验室。语句“自下而上”就是从肽介绍中解析判断血清质的新信息,这类探索的方式方法就是从产品的样件中拆分血清质,酶解为肽段,那么用到质谱介绍多肽(一般性7-30个核膳食纤维更加为宜)(图2)。当以DDA策略获取一个质谱大动态数据表格时,检侧到肽,那么会一个一个的选择实施场面描写化,便于在下面大动态数据表格介绍中分头配其回文序列。与完好的血清质比起,多肽有以内以下几个缺点有哪些:较小的长宽比地理分布地理分布、更适反相科学规范液质色谱(HPLC)提取,并会产生更会说明的场面描写光谱图。
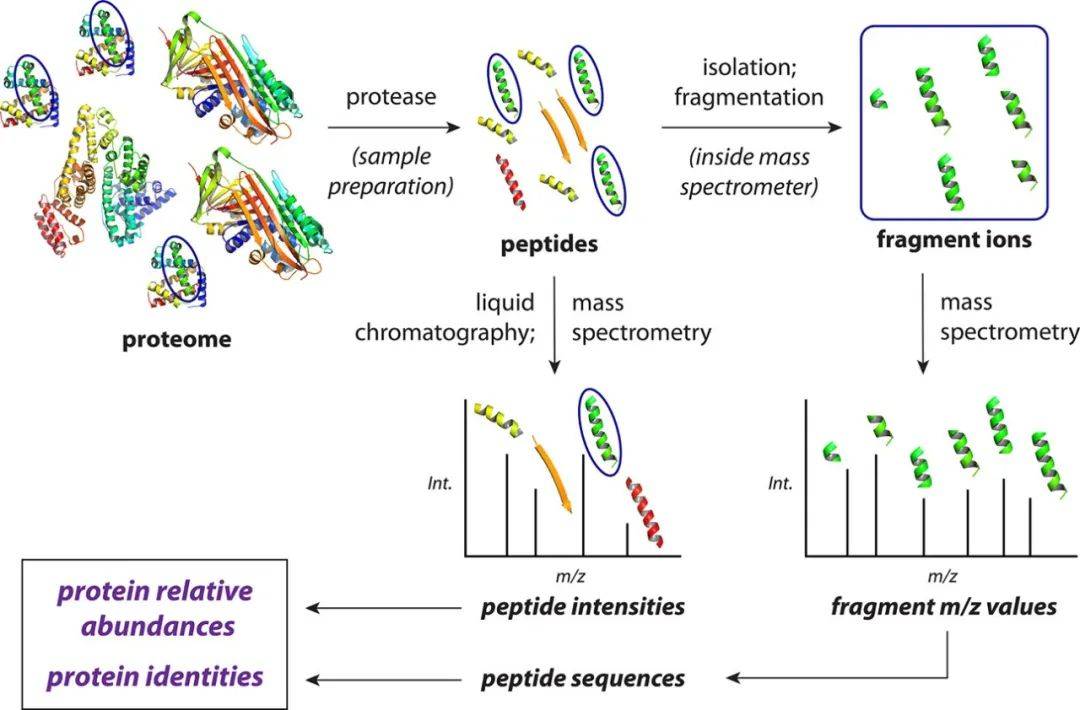 图2. 举例的非靶向治疗自下而上质谱蛋白质组实验所的简易化产品概念现状分析(图源:Shuken, J Proteome Res, 202
二、实验室环节
2.1 模板制法
所有血清质组检测都从原材料提纯逐渐开始,自下而上血清质组学的公用原材料提纯业务流程步骤如3如下。整块方式比如血清质的转化成、性质发生变化、应用二硫苏糖醇(DTT)或磷酸三氯乙基酯(TCEP)展现二硫键、应用碘乙酰胺(IAA)将巯基烷基化,以其继而被LysC和胰血清酶“消化不良不良”。消化不良不良后的肽段需经C18包被的固相开始脱盐,第四将肽重悬于色谱仪色谱-电容串联质谱(LC-MS/MS)概述一下兼容的水储存液中,此时此刻肽可开始LC-MS/MS概述一下(图3)。
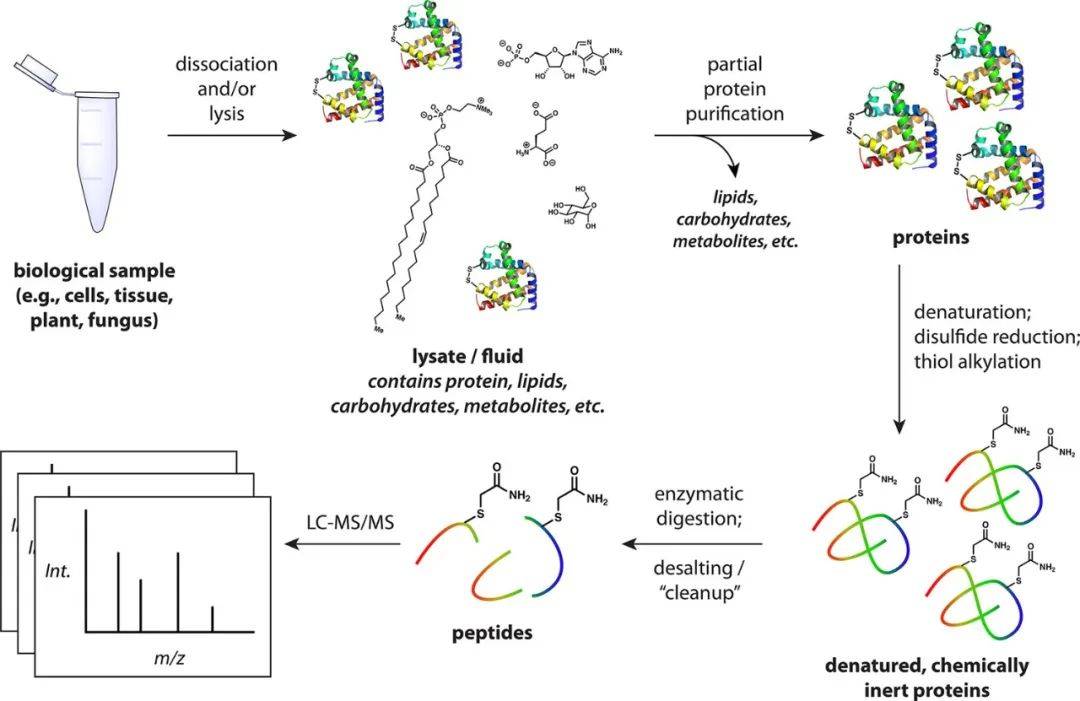 图 3. 源于自下而上质谱的蛋白酶质组学的公用合格品制作操作方法(图源:Shuken, J Proteome Res, 20
2.2 LC-MS/MS探讨
LC-MS/MS工作逐渐后的首先步是印刷品取出和上样到HPLC柱上。按照其测试仪器的有所差异,一个具体的方式是可以以不相同有所差异的具体的方式出现;图4展示英文半个个简简单单的样例。在运用极有效率效率高液质色谱的非靶向药物核蛋白质含量组学的方式中,经常触及按照释放负压力(拉)进而释放压缩空气(推)将指定区域次数的印刷品弹出到极有效率效率高液质高效液相阴离子交换柱上。若果肽被升举到高效液相阴离子交换柱上,会有另外出现四件事:效率高液质色谱、液相肽阴离子的出现(电离)、肽的质谱剖析(MS1)和片断的质谱剖析(MS2)。
 图4. LC-MS/MS中极有效率高效液相色谱法的简单讲解(图源:Shuken, J Proteome Res, 2023)
2.2.1 HPLC
试样使用用预源程序有机肥料悬浊液均值的优质色谱仪气相液相色谱柱冲洗掉,即在整个的运动进程中变更有机肥料悬浊液混合型着物的含量,其高度一般来说为30-1100分钟。在蛋清质组学中,优质色谱仪色谱基本上怎是以反相的模式使用,这意味着着柱中添充了疏水统一相(一般来说是二防氧化硅包被高度为16个碳的规则化烃链,统称C18)。有机肥料悬浊液(外流相)一般来说是这两种悬浊液的混合型着物(水悬浊液如0.1%甲酸和有机肥料悬浊液如乙腈),五种悬浊液都由自行的均值泵地泵。肽基于其疏水性聚氨酯被一部分拆分,在均值进程中在不一样的精力(提取精力,RTs)冲洗掉。最好的均值取决于好多个关键因素,涵盖气相液相色谱柱、试样简化性、检测设备和检测关键。图5界面显示新一个用HPLC均值使用肽拆分的好例子,色谱图内的每次峰意味一列不一样的的阴离子。
 图5. LC-MS/MS运动的常见色谱图,图纸为胰球蛋白质酶和LysC助消化的小鼠脑球蛋白质(图源:Shuken, J Prote
2.2.2 肽电离
如今均值的开展,环节分割的肽被不断地喷洒到光谱仪分析分析仪中。在施用工作电压的反应下,从HPLC柱底下喷洒出包含多肽的通电液滴;通自由正带电粒子量的肽被脱溶(入驻色谱),入驻光谱仪分析分析仪,并在光谱仪分析分析仪内的电磁炉场确保下向前走进行(图6)。给定的肽在电离时一般来说是可以用于其他的自由正带电粒子量情况下;一个自由正带电粒子量情况下一般来说代表于质子化情况下(有多说质子与肽组合)。其他的自由正带电粒子量情况下使得其他的m/z值:如,z = 1的电离肽将都拥有m/z = [m + H],这之中m是中性化肽的效率,H是质子的效率,而z = 2的雷同肽将都拥有m/z = [m + 2H]/2。肽的其他自由正带电粒子量情况下被炎症因子聊天分割,称呼肽的其他“前体”。
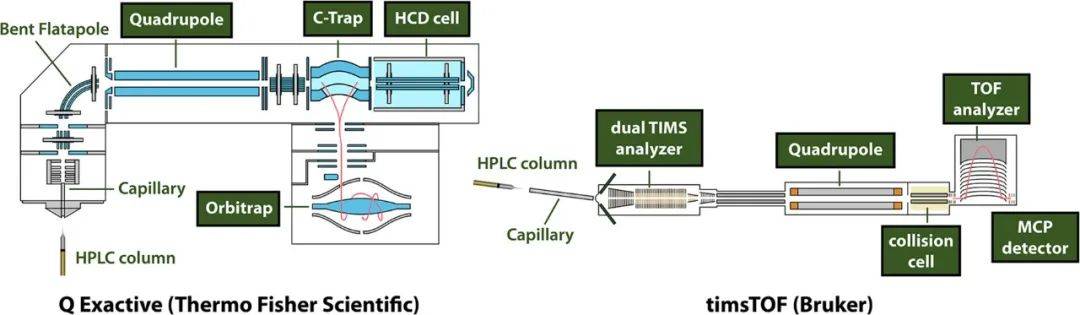 图6. 每种流行歌曲的核氨基酸组学质谱仪关心图(图源:Shuken, J Proteome Res, 2023)
2.2.3 肽质谱扫一扫(MS1)
光谱讲解仪仪总是高速 更改光谱讲解仪以检查电离肽。这么多频谱抓取恶性事件被可称“MS1扫描软件”。所以质谱的更改都要有另另一个的性能讲解仪,它通过我们的的性能带电粒子比(m/z)值来解析视频化合物,包括另另一个測量就是联通号的探测器器。几个常见的的性能讲解仪和检查器是飞机期限讲解仪和组件阱(图7)。 Q Exactive(Thermo Fisher Scientific)是较为简略的道轨阱质谱仪,MS1扫描拍照的规模在400 ~ 1600 Th之中(Th为m/z的基层单位)。多肽进来C -Trap中,在吸收能力机械能的氮(N2)团伙的帮到下,经过了某种的化合物掌握事件(“引入事件”),C -Trap而且并立将其化合物打入道轨阱。若是进来道轨阱,化合物紧扣主设备轴进动,同时以与这些食品的m/z值成比列的的频率沿设备轴振动。当这些食品移動时,会诞生跌涨功率,按照傅里叶切换治理 得来m/z值和的强度。这性能介绍最简单的方法具备有高m/z区分率和要求。校正完毕后,制成如同7A下图的MS1频谱。
 图7. MS1和MS2光谱分析的例。A. MS1频谱;B. MS2频谱(图源:Shuken, J Proteome Res
2.2.4 浓缩的魔能石MS扫锚(MS2)
MS1采集程序精确測量电离肽的m/z值和程度,但由于缺乏判定肽的身份/编码序列需要备考的问题。现在m/z值基本上极具很高的精确性,但在m/z误差度允许的范畴内产生很多可能的肽,难以仅结合m/z来甄别肽。因为获取鉴别需要备考的问题,将多肽片断化(基本上在肽键处),用质谱仪精确測量片断,所得的光谱仪图称呼“MS2光谱仪图”。 在每天MS1复印后,光谱分析分析图仪在电脑运行时有可能会选定 在MS1光谱分析分析图中留意到的一系正离子开展全新日常积累和残片化。似乎有很多前体选定 攻略,但平常选定 光谱分析分析图中抗压强度高的前体。要为以防按顺序选定 已经残片化的肽,较近残片化的m/z值被排出在选定 之上。 因为知道质谱峰需不需要将会指代肽而并非环境影响阳铝阴化学物质,光谱仪仪找到相临的重放射性拉曼光谱峰,如13C和15N。1个碳全都12C的阳铝阴化学物质的性能(m)比含有1个13C的同等阳铝阴化学物质的性能(m)低1.003 Da,含13C阳铝阴化学物质相匹配的的MS峰的m/z值每次大约高1/z,如z = 1时高1.0 Th, z = 2时高0.5 Th,z = 3时高0.33 Th,依等等推。这样,给定随便关察到的峰,比如在等等m/z距上看到相临的峰,则能够 推定阳铝阴化学物质的自由自由电势。等等峰的比的挠度也能够 想必出阳铝阴化学物质含有几C和N原子核,这样阳铝阴化学物质是肽的将会性有是多少(图8);在给定的m/z下,肽的典型案例放射性拉曼光谱峰的挠度比各不相同于洗條剂或碳水化学物质等其余原子核。考虑到大多数非肽环境影响阳铝阴化学物质具备+1自由自由电势,因此z = +1的肽电影片段常讯息较少,常首选带+2或更具自由自由电势的阳铝阴化学物质对其进行碎裂。
 图8. 模拟训练水平扩大阳亚铁离子的MS1谱(图源:Shuken, J Proteome Res, 2023)
 图9. 为电信质子仿真模型的冲撞帮助解离(CID)击碎的事件的几率缘由(图源:Shuken, J Proteome Res,
2.2.5 个人心得体会
一整体均值的环节中(基本为30 - 190分钟),光谱分析资料库分析仪另外一只个劲积累作文更多液相阴阳铁离子。MS1阴阳铁离子被认估为肽样特性去资料库分析,任何假定的肽被自己积累作文更多和觉醒石化(MS2),若果循环导杆导杆。在Q Exactive中,若果一下MS1扫锚拍摄拍摄历时50 ms,并开启10次MS2扫锚拍摄拍摄,老是扫锚拍摄拍摄历时200 ms,那些这时间段将在最少2 s内到位。在timsTOF中,另外一只个先进典型的时间段都要25 ~ 200 ms。这时间段在一整体均值的环节中抄袭数十万到千余次,有千余个光谱分析资料库分析。这一资讯收集模试被称作资料库依赖于资讯收集(DDA),毕竟更改MS2频谱的所决定在于于MS1资料库;另外一只种技术是资料库独立性资讯收集(DIA)。如上说明,不完全电离的肽都不会被的检测到,但肽也需有效地觉醒石化,即有够了有资讯的觉醒石以供辨认(图9)。三、拜谱生物制品总结ppt
小编方面仔细简绍了针对质谱的球营养物质实验英文流程图的样本量筹备 及LC-MS/MS数据信息浅析,下一篇新闻将简绍数据信息数据信息浅析及球营养物质组学前沿性發展,拨冗出席想法!参阅文献综述:
Shuken SR. An Introduction to Mass Spectrometry-Based Proteomics. J Proteome Res. 2023; 22(7):2151-2171. doi: 10.1021/acs.jproteome.2c00838.


 注意大学生消费群体号


 了解网易考拉书


